
FDA نخستین ژندرمانی برای سندرم Sanfilippo نوع A را تأیید کرد
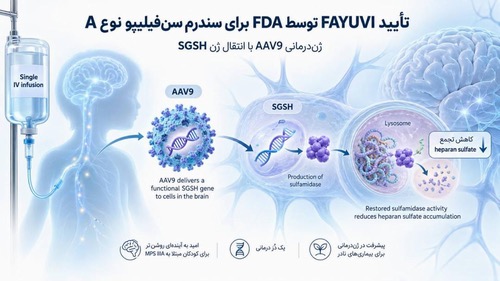
سازمان غذا و داروی آمریکا (FDA) در ۱۷ سپتامبر ۲۰۲۶ ژندرمانی FAYUVI™ با نام علمی rebisufligene etisparvovec-hopf، که پیشتر با نام UX111 شناخته میشد، را برای درمان بیماران کودک مبتلا به موکوپلیساکاریدوز نوع IIIA یا سندرم Sanfilippo نوع A تأیید کرد. FAYUVI نخستین درمان مورد تأیید FDA برای این بیماری نادر و پیشرونده عصبی محسوب میشود.
سندرم Sanfilippo نوع A چیست؟
Mucopolysaccharidosis type IIIA (MPS IIIA) یا Sanfilippo syndrome type A یک بیماری ژنتیکی نادر و پیشرونده است که عمدتاً مغز و سیستم عصبی را درگیر میکند. این بیماری در اثر نقص در ژن SGSH ایجاد میشود. ژن SGSH مسئول تولید آنزیم sulfamidase است؛ آنزیمی که برای تجزیه heparan sulfate در لیزوزومها ضروری است. کاهش یا فقدان عملکرد این آنزیم موجب تجمع تدریجی heparan sulfate در سلولها، بهویژه در سیستم عصبی مرکزی، میشود و در طول زمان میتواند به از دست رفتن تواناییهای شناختی، زبانی و سایر مهارتهای رشدی منجر شود. تا پیش از تأیید FAYUVI، هیچ درمان مورد تأیید FDA برای تغییر مسیر زمینهای این بیماری وجود نداشت و مراقبت بیماران عمدتاً بر کنترل علائم متمرکز بود.
FAYUVI چگونه عمل میکند؟
FAYUVI یک ژندرمانی مبتنی بر adeno-associated virus serotype 9 یا AAV9 است که تنها در یک نوبت و از طریق انفوزیون وریدی تجویز میشود. در این روش از یک AAV9 اصلاحشده و غیرعفونی برای انتقال یک نسخه عملکردی از ژن SGSH به سلولهای بیمار استفاده میشود. هدف از این انتقال ژنی، فراهم کردن امکان تولید مجدد آنزیم sulfamidase است. افزایش فعالیت این آنزیم میتواند تجزیه heparan sulfate را بهبود داده و تجمع غیرطبیعی آن را در لیزوزومها، از جمله در سیستم عصبی مرکزی، کاهش دهد.
نتایج برنامه بالینی Transpher A
تأیید FAYUVI بر دادههای برنامه بالینی Transpher A و مطالعه پیگیری بلندمدت آن استوار بود. مطالعه اصلی یک کارآزمایی multicenter، open-label و single-arm در بیماران کودک مبتلا به MPS IIIA بود. به دلیل نادر بودن بیماری و سیر سریع نورودژنراتیو آن، نتایج درمان با دادههای natural history بیماران درماننشده مقایسه شد و مطالعه دارای گروه placebo همزمان نبود.
FDA اعلام کرده است که در کودکان درمانشده در محدوده سنی ۲ تا ۵ سال، عملکرد شناختی در مقایسه با cohort تاریخی درماننشده حفظ شد یا بهبود یافت؛ در حالی که سیر طبیعی بیماری معمولاً با plateau و سپس کاهش عملکرد رشدی همراه است.
کاهش heparan sulfate در مایع مغزی-نخاعی
در ارزیابی بیماران دریافتکننده دوز 3 × 10¹³ vector genomes/kg، کاهش قابلتوجهی در میزان heparan sulfate مایع مغزی-نخاعی مشاهده شد. بر اساس دادههای منتشرشده، در جمعیت efficacy شامل ۲۷ بیمار، میانه کاهش heparan sulfate در CSF حدود 63.98 درصد نسبت به baseline بود. کاهش این biomarker معمولاً طی یک ماه نخست پس از درمان مشاهده شد و در پیگیری طولانیمدت نیز حفظ شد. برخی بیماران در برنامه مطالعاتی تا بیش از هشت سال تحت پیگیری قرار گرفتهاند.
نتایج نوروتکاملی در کودکانی که زودتر درمان شدند
در میان ۱۷ کودک که در مراحل اولیهتر بیماری تحت درمان قرار گرفته بودند، مقایسه با natural history نشان داد که درمان با FAYUVI با اختلاف 23.2 امتیازی در میانگین Bayley-III cognitive raw score در ارزیابیهای بین ۲۴ تا ۶۰ ماهگی همراه بود. اثرات مطلوبی نیز در حوزههای receptive و expressive communication گزارش شد. از آنجا که این مقایسه بر اساس natural history و نه یک مطالعه تصادفی کنترلشده با placebo انجام شده است، این نتایج باید در چارچوب طراحی مطالعه تفسیر شوند.
بیماران با بیماری پیشرفتهتر
در گروه دیگری شامل ۱۰ بیمار با بیماری پیشرفتهتر، پژوهشگران گزارش کردند که بسیاری از بیماران برخی تواناییهای عملکردی مانند ارتباط، راه رفتن مستقل و تغذیه خوراکی را تا سنینی بالاتر از آنچه بر اساس natural history انتظار میرود حفظ کردند.با این حال، به دلیل نبود گروه کنترل تصادفی، این یافتهها بهتر است بهعنوان حفظ عملکرد نسبت به مسیر مورد انتظار بیماری بیان شوند و نه اثبات قطعی جلوگیری کامل از افت عملکرد.
ایمنی FAYUVI
بر اساس FDA، شایعترین عوارض جانبی گزارششده در بیش از ۵ درصد بیماران شامل موارد زیر بودهاند: افزایش آنزیم کبدی AST، تهوع و استفراغ، تب، کاهش اشتها، کاهش تعداد گلبولهای سفید، کاهش پلاکتها و افزایش amylase. یکی از هشدارهای مهم درمان، خطر thrombotic microangiopathy (TMA) است.
FDA همچنین خاطرنشان کرده است که مانند سایر ژندرمانیهای مبتنی بر AAV، یک خطر نظری بلندمدت ناشی از ادغام ماده ژنتیکی واردشده در ژنوم و احتمال ایجاد تومور وجود دارد و پیگیری بلندمدت بیماران اهمیت دارد. تمام بیماران باید از یک روز پیش از انفوزیون FAYUVI درمان با corticosteroid را آغاز کرده و حداقل هشت هفته پس از درمان ادامه دهند.
یک تأیید کامل، نه Accelerated Approval
در جریان توسعه دارو، Ultragenyx ابتدا درخواست accelerated approval را برای UX111 دنبال کرده بود. FDA در سال ۲۰۲۵ پس از بررسی اولیه پرونده درخواست اطلاعات و دادههای بیشتر کرد و شرکت در ژانویه ۲۰۲۶ پرونده را مجدداً ارائه داد. با این حال، تصمیم نهایی FDA در ۱۷ سپتامبر ۲۰۲۶ بهصورت standard full approval صادر شد. Ultragenyx نیز این موضوع را در گزارش رسمی خود به کمیسیون بورس و اوراق بهادار آمریکا تأیید کرده است.
اهمیت این تأیید
تأیید FAYUVI یک نقطه عطف در درمان بیماریهای نورودژنراتیو نادر دوران کودکی محسوب میشود. این درمان نهتنها نخستین ژندرمانی مورد تأیید برای Sanfilippo syndrome type A است، بلکه نخستین درمان مورد تأیید FDA برای این بیماری بهطور کلی نیز به شمار میرود.
FAYUVI نمونهای از استفاده از انتقال ژن سیستمیک مبتنی بر AAV9 برای رساندن یک ژن عملکردی به بدن و تأثیرگذاری بر بیماریهایی است که سیستم عصبی مرکزی را درگیر میکنند. با وجود اهمیت این نتایج، ادامه پیگیری بلندمدت بیماران برای تعیین دوام اثر درمان و ارزیابی کامل ایمنی ژندرمانی همچنان ضروری خواهد بود.
منابع
- U.S. Food and Drug Administration. FDA Approves First Gene Therapy for Pediatric Patients with Sanfilippo Syndrome Type A. September 17, 2026.
- Meglio M. FDA Approves UX111, First Gene Therapy for Pediatric Sanfilippo Syndrome Type A. NeurologyLive. September 17, 2026.
- Ultragenyx Pharmaceutical Inc. Ultragenyx Announces Approval of FAYUVI™ Gene Therapy, the First-Ever FDA-Approved Treatment for Sanfilippo Syndrome Type A (MPS IIIA). September 17, 2026.
- Transpher A Clinical Trial. NCT02716246.
- Long-term follow-up study. NCT04360265.
خبر NeurologyLive:
https://www.neurologylive.com/view/fda-approves-ux111-first-gene-therapy-sanfilippo-syndrome-type-a
خبر رسمی Ultragenyx:
https://ir.ultragenyx.com/


ارسال نظر